SPG4: un ghid pentru părinți și familii
Pentru părinții unui copil cu SPG4 și pentru oricine vrea să înțeleagă boala: ce o cauzează, cum se manifestă — inclusiv atunci când începe în copilărie —, cum se moștenește, cum se pune diagnosticul, ce îngrijire există astăzi și ce explorează cercetarea. Fiecare informație medicală are o sursă pe care o poți verifica.
- Conținut verificat la
- Capitolul GeneReviews despre SPG4, actualizat ultima dată la
Cuprinsul paginii
Ce este paraplegia spastică ereditară
Paraplegiile spastice ereditare (PSE) sunt un grup mare și divers de boli neurologice moștenite. Le unește un anumit tip de degenerare: suferă mai întâi capetele cele mai îndepărtate ale fibrelor nervoase lungi din tracturile corticospinale — căile care duc comenzile de mișcare de la creier, prin măduva spinării, spre picioare.
De aceea, semnele principale sunt spasticitatea (rigiditatea) și slăbiciunea picioarelor, care se accentuează treptat.
Medicii deosebesc formele pure (necomplicate) de cele complicate, în care apar și alte probleme neurologice, precum ataxia, crizele epileptice, dizabilitatea intelectuală sau neuropatia periferică.
Sunt boli rare. O analiză sistematică a studiilor din întreaga lume a găsit, pentru formele autozomal dominante, o prevalență între 0,5 și 5,5 la 100.000 de persoane, cu o medie cumulată de 1,8 la 100.000.
- Neuron motor superior, în cortexul motor
- Axon lung, prin tractul corticospinal din măduva spinării
- Capătul îndepărtat al axonului: primul afectat
Ce este SPG4
SPG4, numită și SPAST-HSP, este forma de paraplegie spastică ereditară cauzată de variante patogene ale genei SPAST. Este cea mai frecventă formă autozomal dominantă, în toate populațiile studiate.
În cele mai multe cazuri, SPG4 are o formă pură: sunt afectate în principal tracturile corticospinale și cordoanele posterioare ale măduvei spinării, iar alte semne neurologice apar rar. Prezența lor nu exclude însă diagnosticul.
- ~40%
- dintre formele autozomal dominante de paraplegie spastică ereditară sunt SPG4
- 10–20%
- dintre persoanele cu PSE fără istoric familial au o variantă patogenă în gena SPAST
- 75%
- dintre cele 842 de persoane cu SPG4 incluse într-un amplu studiu din 2018 aveau istoric familial al bolii
Când SPG4 începe în copilărie
SPG4 nu este o boală doar a copilăriei: adesea începe la vârsta adultă. La unii copii însă primele semne apar devreme, iar părinții au, firesc, multe întrebări. Iată ce spun sursele.
Primele simptome pot apărea încă de la vârsta de 1 an sau abia la 76 de ani. Vârsta de debut variază considerabil, chiar și între membrii aceleiași familii.
Un studiu amplu a inclus 842 de persoane cu SPG4. În acel studiu, vârstele de debut s-au grupat în două vârfuri: unul în primul deceniu de viață și un al doilea, mai mic, între al treilea și al cincilea deceniu.
Tipul variantei pare să conteze: variantele missense, care schimbă un singur aminoacid, au fost asociate cu un debut cu aproximativ 10 ani mai timpuriu decât variantele care scurtează proteina.
Totuși, chiar dacă au aceeași variantă, un părinte și copilul său pot avea o vârstă de debut și o severitate foarte diferite. Felul în care a evoluat boala la un părinte nu arată, așadar, cum va evolua la copil.
Ce poate ajuta de acum
Kinetoterapie, începută devreme
Kinetoterapia începută devreme și făcută regulat poate preveni, într-o anumită măsură, contracturile (retracțiile musculare). Dovezile provin însă din studii mici: câteva rapoarte de caz și studii necontrolate.
Controale regulate
Sunt sugerate evaluări într-un serviciu specializat la fiecare 6–12 luni, pentru ajustarea medicației și a programului de recuperare.
Despre testarea prenatală
Dacă te gândești la o nouă sarcină, e bine de știut că rezultatul unei testări prenatale nu poate spune dacă boala va apărea, la ce vârstă sau cât de severă va fi. Un consult de genetică medicală te poate ajuta să înțelegi opțiunile.
Vorbește cu un medic neurolog pediatru și cu un medic de genetică medicală despre planul potrivit pentru copilul tău, iar pentru exerciții caută un kinetoterapeut cu experiență în lucrul cu copiii.
SPG4 nu este SPG50
Poate ai citit despre o terapie genică administrată unui copil cu paraplegie spastică ereditară. Cel mai probabil a fost vorba despre SPG50: o boală diferită, recesivă, care începe în copilărie și are un tablou clinic complex. SPG4 se moștenește dominant, iar nicio terapie genică pentru ea nu a fost încă testată la oameni.
Diferențele dintre SPG4 și SPG50Rolul genei SPAST
Gena SPAST se află pe brațul scurt al cromozomului 2, în regiunea 2p22.3. Ea conține instrucțiunile pentru o proteină de 616 aminoacizi, numită spastină. Legătura dintre această genă și boală a fost descoperită în 1999.
Fiecare om are două copii ale genei, câte una de la fiecare părinte. La persoanele cu SPG4, una dintre ele poartă o variantă patogenă.
Variantele sunt de mai multe tipuri. Majoritatea sunt modificări mici, găsite prin secvențierea genei, dar aproximativ 20–25% sunt deleții sau duplicații ale unor porțiuni întregi ale genei (exoni). Dintre variantele patogene, 77% se află în domeniul AAA al spastinei, partea care folosește energia ATP-ului.
Tipul variantei contează: variantele missense, care schimbă un singur aminoacid, au fost asociate cu un debut mai timpuriu, cu aproximativ 10 ani, față de variantele care scurtează proteina.
Ce este spastina
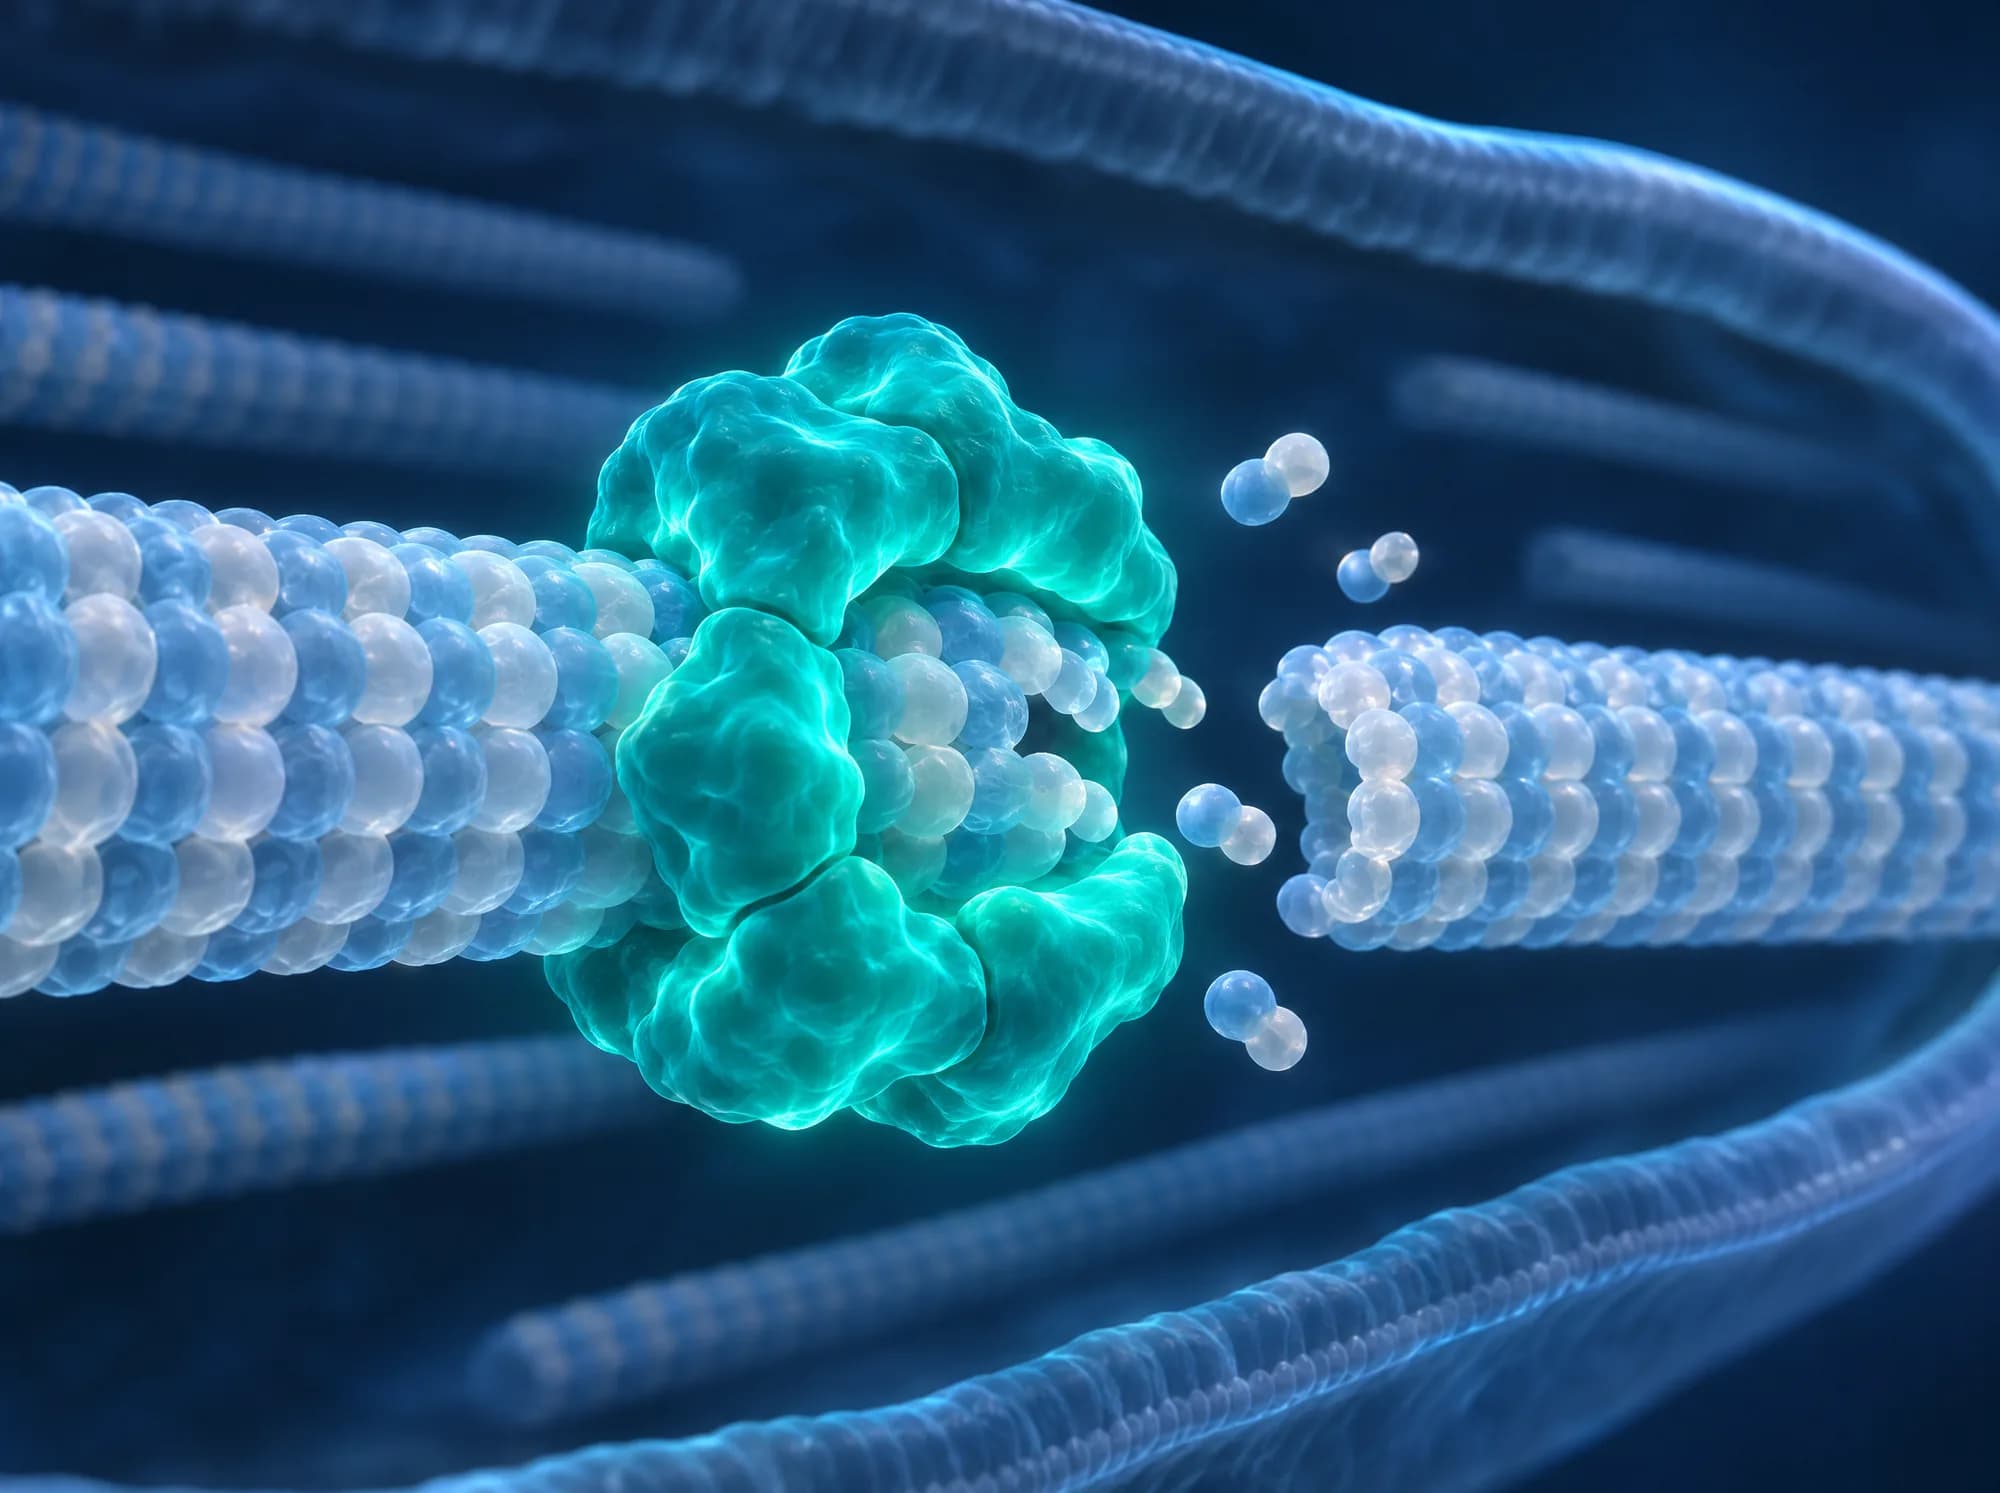
Spastina este o enzimă din familia ATP-azelor AAA, proteine care folosesc energia chimică a ATP-ului pentru a produce lucru mecanic. Funcția ei cea mai cunoscută este tăierea microtubulilor, filamentele care formează scheletul intern al celulei și pe care se transportă materiale.
Aceeași genă produce două forme ale proteinei, pornind de la două puncte de start diferite: M1, forma completă (aproximativ 68 kDa), și M87, puțin mai scurtă (aproximativ 60 kDa). M87 este cea mai abundentă, atât în neuroni, cât și în alte țesuturi. M1 are în plus un segment hidrofob, care îi poate permite să se ancoreze în membrana reticulului endoplasmatic.
 Ilustrație conceptuală
Cele două izoforme
- Segment hidrofob (doar în M1)
- Domeniul AAA
Ce face spastina în celulă
Taie microtubulii
Spastina purificată poate, singură, să taie microtubulii, astfel încât celula își reorganizează rețeaua de „șine” interne. Activitatea ei este reglată de o modificare chimică a tubulinei, numită glutamilare.
Modelează reticulul endoplasmatic
Împreună cu alte două proteine implicate în PSE, atlastina-1 și REEP1, spastina coordonează forma rețelei tubulare a reticulului endoplasmatic cu dinamica microtubulilor.
Ajută la sortarea din endozomi
Spastina contribuie la desprinderea tubilor de reciclare din endozomi. În celulele lipsite de spastină, acești tubi se înmulțesc, iar receptorii nu mai sunt sortați corect.
Încheie diviziunea celulară
La finalul diviziunii, cele două celule-fiice se separă printr-un proces numit abscisie. Fără spastină, microtubulii din puntea dintre ele nu sunt tăiați, iar separarea eșuează.
Susține transportul axonal
Șoarecii cu spastină defectă dezvoltă o degenerare axonală progresivă, cu umflături locale ale axonilor și transport axonal afectat.
Simptome și variabilitate
Semnul principal este spasticitatea ambelor picioare, care se accentuează lent, însoțită de reflexe vii, clonus la gleznă și semnul Babinski de ambele părți.
Debutul este insidios, cel mai adesea la vârsta adultă tânără, dar simptomele pot începe oricând între 1 și 76 de ani. Vârsta de debut variază chiar și între membrii aceleiași familii care au aceeași variantă.
Cât de des apar alte semne
- 77%
au tulburări sfincteriene, mai ales urgență urinară și incontinență
- 60%
au sensibilitatea la vibrații scăzută la nivelul gleznelor
- ~50%
au slăbiciune în partea superioară (proximală) a picioarelor
După o durată lungă a bolii (aproximativ 20 de ani)
- ~50%
au nevoie de ajutor la mers
- ~10%
au nevoie de scaun cu rotile
Procentele descriu grupuri mari de pacienți. Ele nu prezic evoluția unei anumite persoane.
Simptomele nu sunt doar motorii. Într-un studiu pe 30 de persoane cu SPG4, oboseala, durerea și depresia au fost frecvente și adesea severe.
Penetranța — probabilitatea ca o persoană care are varianta să dezvolte boala — depinde de vârstă și este ridicată, aproape completă. O mică parte dintre purtători s-ar putea să nu observe niciodată simptome. Într-un studiu pe 842 de persoane, penetranța a fost ușor mai mică la femei decât la bărbați.
Cum se moștenește SPG4
SPG4 se moștenește autozomal dominant: o singură copie modificată a genei SPAST este suficientă pentru apariția bolii.
Fiecare copil al unei persoane cu SPG4 are o probabilitate de 50% să moștenească varianta. Probabilitatea este aceeași la fiecare sarcină, indiferent dacă frații au moștenit-o sau nu.
Cei mai mulți oameni diagnosticați cu SPG4 au un părinte afectat; proporția cazurilor în care varianta apare pentru prima dată în familie (de novo) este mică. Dacă niciunul dintre părinți nu are varianta, riscul pentru frați este estimat la aproximativ 1%, din cauza posibilității teoretice a unui mozaicism germinal la unul dintre părinți.
Chiar și atunci când se face o testare prenatală, rezultatul nu poate spune dacă persoana va dezvolta boala, la ce vârstă sau cât de severă va fi, din cauza variabilității mari.
Un consult de genetică medicală poate ajuta familia să înțeleagă aceste riscuri și opțiunile pe care le are.
Ce se întâmplă la fiecare sarcină
- copie a genei cu variantă patogenă
- copie a genei fără variantă
SPG4 de novo: când boala apare prima dată în familie
Uneori, varianta din gena SPAST nu este moștenită de la părinți, ci apare pentru prima dată la copil. Aceste cazuri se numesc de novo. Iată ce se știe despre ele și ce înseamnă pentru familie.
O variantă de novo se găsește în ADN-ul copilului, dar nu și în al părinților. Ea poate fi confirmată doar dacă sunt testați genetic ambii părinți, nu numai copilul (testare „trio”). Fără probele părinților, nu se poate spune sigur dacă varianta a fost moștenită sau a apărut de novo.
Privite în ansamblu, cazurile de novo de SPG4 sunt rare: cei mai mulți oameni diagnosticați au un părinte afectat. Într-un studiu din Canada pe 157 de persoane cu SPG4 din 65 de familii, doar trei aveau variante de novo.
La copiii cu debut timpuriu, situația este diferită. Un registru internațional a inclus 206 persoane cu SPG4 sub 40 de ani (vârsta mediană: 11 ani). Dintre cele 183 la care s-a putut stabili originea variantei, la 90, adică aproximativ jumătate, varianta era de novo.
Cum arată SPG4 de novo la copii
Un studiu din 2022 a descris 40 de copii și tineri cu variante SPAST de novo; 16 dintre ei aveau aceeași variantă, p.Arg499His. Primele semne au apărut în prima copilărie (în mediană, la 11 luni), cu întârzieri motorii și de vorbire, urmate de o spasticitate care urca treptat spre partea de sus a corpului. Tabloul a mai inclus distonie, probleme ale vezicii urinare și ale tranzitului intestinal și epilepsie. Autorii concluzionează că variantele de novo duc la o formă severă și complexă, diferită de forma pură tipică familiilor cu SPG4, și atrag atenția că ea poate fi confundată cu paralizia cerebrală.
În registrul internațional, aproape toate variantele de novo (95,3%) au fost de tip missense, adică schimbă o singură „cărămidă” a spastinei; variantele moștenite au fost mai variate, cel mai des trunchiante. Variantele missense de novo s-au concentrat în subgrupul cu progresie rapidă a bolii.
Totuși, de novo nu înseamnă automat o formă severă. Autorii aceluiași studiu subliniază că între grupuri există o suprapunere considerabilă: nici originea variantei, nici tipul ei nu explică singure severitatea. Într-o familie descrisă în 2007, varianta apărută de novo la bunic era prezentă doar într-o parte din celulele lui (mozaicism): boala a început la el la 55 de ani, la fiica lui la 18 ani, iar la nepot la 5 ani.
Fără istoric familial nu înseamnă neapărat de novo
Un părinte poate purta varianta fără să știe: penetranța SPG4 depinde de vârstă, iar o mică parte dintre purtători s-ar putea să nu aibă niciodată simptome. Într-un studiu pe 146 de persoane cu paraplegie spastică și fără istoric familial, 12% aveau o variantă SPAST; într-o familie, varianta venea de la mama, care nu avea simptome. Un părinte poate avea varianta și doar într-o parte din celule (mozaicism), fără simptome, și o poate transmite mai multor copii.
Ce înseamnă pentru familie
Pentru copilul cu SPG4
SPG4 rămâne o boală autozomal dominantă. Când copilul va crește, fiecare dintre propriii lui copii va avea o probabilitate de 50% să moștenească varianta, chiar dacă ea a apărut de novo.
Pentru frați și surori
Dacă niciunul dintre părinți nu are varianta, riscul pentru un alt copil este mic, estimat la aproximativ 1%, din cauza posibilității unui mozaicism în celulele reproductive ale unui părinte. Riscul nu este însă zero: au fost descriși trei frați afectați ai căror părinți nu aveau simptome, iar mama avea varianta doar într-o parte din celule.
Pentru părinți
Pentru a confirma că o variantă este de novo, trebuie testați ambii părinți. Înaintea unei noi sarcini, un medic genetician poate explica riscul concret al familiei și opțiunile de testare disponibile.
Un rezultat de novo ridică adesea întrebări noi și, uneori, sentimente de vinovăție. Un consult de genetică medicală este locul potrivit pentru ele: medicul poate interpreta varianta concretă a copilului și ce înseamnă ea pentru întreaga familie.
Citește rezumatul studiului din 2026 despre SPG4 cu debut timpuriuCum se pune diagnosticul
Diagnosticul de SPG4 se stabilește când o persoană are semnele clinice caracteristice, iar un test genetic găsește o variantă patogenă în gena SPAST.
Evaluarea neurologică
Medicul caută semnele tipice: spasticitate și reflexe vii la picioare, clonus, semnul Babinski, sensibilitate scăzută la vibrații la glezne, simptome urinare. Istoricul familial contează, dar lipsa lui nu exclude SPG4.
Testarea genetică
Secvențierea genei găsește aproximativ 75–80% dintre variante. Restul de 20–25% sunt deleții sau duplicații, așa că testul — inclusiv un panel cu mai multe gene — ar trebui să includă și analiza de deleții și duplicații.
Interpretarea rezultatului
Rezultatul se discută cu medicul genetician sau neurologul. Testarea merită luată în calcul și la persoanele fără istoric familial: la aproximativ 10–20% dintre ele se găsește o variantă în gena SPAST.
Despre RMN
RMN-ul creierului și al măduvei spinării este adesea normal în SPG4. Poate apărea o atrofie a măduvei spinării, dar mai puțin pronunțată decât în alte forme genetice de PSE. Un RMN normal nu exclude, așadar, SPG4.
Cum se tratează astăzi simptomele
În prezent nu există un tratament care să vindece SPG4 sau să-i modifice evoluția. Tratamentul se concentrează pe simptome, iar alegerile se fac împreună cu medicul.
- Kinetoterapie
- Kinetoterapia începută devreme și făcută regulat poate preveni, într-o anumită măsură, retracțiile musculare (contracturile). Dovezile sunt încă limitate: provin din câteva rapoarte de caz și studii necontrolate.
- Medicamente pentru spasticitate
- Se pot folosi baclofen, tizanidină, dantrolen sau toxină botulinică, de regulă câte unul singur. Baclofenul poate fi încercat primul și, la unele persoane, poate fi administrat printr-o pompă intratecală.
- Spasticitate severă
- Toxina botulinică și baclofenul intratecal pot fi propuse atunci când medicamentele orale nu ajută, iar spasticitatea este severă și invalidantă.
- Vezica urinară
- La urgența urinară sau la alte probleme se recomandă o evaluare urodinamică timpurie. Opțiunile includ medicamente pentru vezică, precum oxibutinina, solifenacina sau mirabegronul, și injecții cu toxină botulinică în peretele vezicii.
- Controale regulate
- Sunt sugerate evaluări într-un serviciu specializat la fiecare 6–12 luni, pentru ajustarea medicației și a programului de recuperare.
- Nu orice tratament plauzibil funcționează: într-un studiu dublu-orb, gabapentina nu a redus spasticitatea la persoanele cu SPG4.
- Pentru formele pure de PSE nu au fost publicate ghiduri de practică clinică.
Nu începe, nu opri și nu combina medicamente fără recomandarea medicului tău.
De ce contează cercetarea genetică
SPG4 are o cauză clară: o singură genă. Asta nu face boala simplă, dar oferă cercetării o țintă precisă. Pentru copiii cu SPG4 și pentru familiile lor, de aici pornește orice tratament viitor.
O țintă cunoscută
Cunoaștem gena, proteina și multe dintre funcțiile ei. Strategiile studiate astăzi — de la refacerea nivelului de spastină la terapia genică — țintesc direct această cauză.
Cea mai frecventă formă dominantă
SPG4 este cea mai frecventă formă autozomal dominantă de PSE, așa că progresul în SPG4 ar putea ajuta cel mai mare grup de familii cu PSE dominantă — copii și adulți deopotrivă.
Timp pentru a înțelege faza timpurie
Boala evoluează de obicei lent, iar testarea genetică poate identifica purtătorii înainte de primele simptome. Studii precum preSPG4 urmăresc deja această fază timpurie.
Un precedent în altă formă de PSE
Pentru SPG50, o boală diferită, o terapie genică a fost dezvoltată în 36 de luni de la diagnosticul unui copil și administrată într-un studiu de fază 1. Drumul de la laborator la studiul clinic poate fi parcurs și în bolile rare.
Contează momentul tratamentului?
Într-un studiu pe șoareci, o terapie genică administrată nou-născuților a prevenit apariția simptomelor. Este unul dintre motivele pentru care cercetătorii se întreabă dacă momentul tratamentului contează. Deocamdată este o întrebare deschisă, nu o promisiune: nicio terapie de acest tip nu a fost testată la copii sau la adulți cu SPG4.
Direcții de cercetare emergente
Toate abordările de mai jos sunt preclinice: au fost studiate în celule, organoizi sau animale de laborator. Până la , niciuna nu a fost testată la persoane cu SPG4.
Medicamente care acționează asupra microtubulilor
Compuși care modifică dinamica microtubulilor, unii în doze foarte mici, au atenuat defectele într-un model de muscă, în neuroni de la șoareci fără spastină și în celule stem olfactive de la pacienți.
Studiat în
- Drosophila
- Neuroni de șoarece
- Celule de la pacienți
Inhibarea enzimei HDAC6
Tubastatina A a refăcut acetilarea microtubulilor și a redus degenerarea axonală în organoizi corticali SPG4; la șoareci transgenici, integritatea tractului corticospinal și mersul s-au îmbunătățit.
Studiat în
- Organoizi umani
- Șoareci
Refacerea nivelului de spastină
Creșterea nivelului unei singure izoforme, prin metode genetice, a corectat defectele neuronilor de la pacienți. Alte studii au refăcut nivelul proteinei blocându-i degradarea — de exemplu, prin inactivarea chimică a complexului CRL4.
Studiat în
- Neuroni de la pacienți
- Neuroni de șoarece
- Drosophila
Terapie genică de tip „silence-and-replace”
Un vector AAV9 care oprește exprimarea genei SPAST proprii și aduce instrucțiunile pentru spastină sănătoasă (M1 și M87) a prevenit degenerarea corticospinală și tulburările de mers la șoareci tratați imediat după naștere.
Studiat în
- Șoareci nou-născuți
Alți compuși și alte ținte
Mai mulți compuși, între care albastrul de metilen și N-acetilcisteina, au corectat parțial problemele de mișcare la viermi, muște și pești-zebră. Un agonist al receptorului LXR și blocarea microARN-ului miR-33a au corectat defecte în neuroni de la pacienți, iar rapamicina a refăcut autofagia în organoizi cu o singură variantă rară.
Studiat în
- Viermi
- Muște
- Pești-zebră
- Neuroni și organoizi umani
Mai multe dintre aceste studii provin din aceeași rețea de cercetare, iar replicarea independentă este încă limitată. Un rezultat bun la șoareci nu garantează un rezultat bun la oameni.
Vezi cum se dezvoltă o terapie, etapă cu etapăÎntrebările la care lucrează cercetarea
Știința despre SPG4 a avansat mult, dar câteva întrebări-cheie sunt încă deschise. Răspunsurile vor influența ce tratamente merită dezvoltate.
Lipsă de spastină sau spastină toxică?
Unele date sugerează că boala apare când nivelul de spastină funcțională scade sub un prag critic (haploinsuficiență). Altele arată că proteina mutantă poate avea și un efect toxic (câștig de funcție). GeneReviews consideră dezbaterea deschisă.
Ce rol are fiecare izoformă?
M1 și M87 au localizări și roluri diferite. Efectele toxice ale proteinei mutante ar putea veni mai ales de la M1 — un detaliu care poate conta în proiectarea terapiilor.
Cum măsurăm dacă un tratament funcționează?
Boala evoluează lent și diferit de la om la om. Studiile de tratament vor avea nevoie de date despre evoluția naturală a bolii și de biomarkeri, adică măsurători obiective ale progresiei. Studii precum preSPG4 lucrează la asta.
Cum ajunge o terapie la axonii lungi?
Neuronii afectați se află în cortexul motor, iar axonii lor coboară prin măduva spinării. La șoareci, terapia genică a fost injectată în ventriculii cerebrali, la naștere; în SPG50, terapia a fost administrată intratecal. Ce cale ar funcționa la oamenii cu SPG4, copii sau adulți, rămâne de aflat.
Când ar trebui început un tratament?
La șoareci, terapia genică a prevenit simptomele când a fost dată foarte devreme. Nu știm încă dacă un tratament ar ajuta după debut. O sinteză din 2026 vede progrese spre o schemă terapeutică flexibilă, pentru toate stadiile bolii — o perspectivă a autorilor, nu încă un rezultat. Nicio terapie de acest tip nu a fost testată la oameni.
De ce diferă boala atât de mult?
Tipul variantei și sexul influențează vârsta de debut și penetranța, dar nu explică toată variabilitatea — nici măcar pe cea dintre membrii aceleiași familii, care au aceeași variantă.
SPG4 și SPG50: două boli diferite
Poate ai auzit de Melpida, o terapie genică pentru o formă de paraplegie spastică ereditară. Ea este destinată SPG50, nu SPG4, iar diferențele dintre cele două boli contează.
| Caracteristică | SPG4 | SPG50 |
|---|---|---|
| Moștenire | Autozomal dominantă | Autozomal recesivă |
| Genă | SPAST: o singură copie modificată | AP4M1: ambele copii afectate |
| Debut tipic | De obicei la vârsta adultă, dar foarte variabil (1–76 de ani) | În copilărie |
| Tablou clinic | De obicei formă pură | Formă complexă |
| Terapie genică | Testată doar la șoareci; niciun studiu clinic | Melpida (AAV9/AP4M1): un studiu de fază 1 cu un singur pacient; studii de fază 1/2 și 3 în recrutare |
Ce a arătat Melpida
Un copil de 4 ani cu SPG50 a primit terapia intratecal, la mai puțin de trei ani de la diagnostic. La 12 luni, tratamentul a fost bine tolerat, fără evenimente adverse grave, iar primele măsurători sugerează o stabilizare a bolii. Autorii subliniază că este nevoie de o urmărire mai lungă. Nu este o vindecare. Programul a fost pornit de tatăl pacientului, care a înființat ulterior compania Elpida Therapeutics.
De ce Melpida nu este un tratament pentru SPG4
Melpida aduce o copie funcțională a unei gene ale cărei ambele copii nu funcționează. În SPG4, o copie a genei funcționează, iar proteina mutantă ar putea fi și toxică. De aceea, cercetătorii care au testat terapia genică pentru SPG4 la șoareci au ales o strategie care oprește gena modificată și aduce, în același timp, o copie sănătoasă.
SPG4 în România
În 2008, o scrisoare științifică publicată în Journal of Neurology, Neurosurgery & Psychiatry (Orlacchio și colaboratorii) a raportat, după cum arată chiar titlul ei, o prevalență ridicată a mutațiilor SPG4 la pacienții din România cu paraplegie spastică.
Nu am putut încă verifica cifrele din textul integral al scrisorii, așa că nu le reproducem. Nu am găsit în PubMed alte date genetice despre SPG4 specifice României — un gol pe care cercetarea viitoare îl poate acoperi.
Întrebări frecvente
Răspunsuri scurte la întrebările pe care părinții și familiile le pun adesea. Pentru situația ta concretă, discută cu medicul.
Pagina te ajută să înțelegi SPG4, dar nu ține locul unui consult. Pentru diagnostic, tratament sau testare genetică, vorbește cu un medic neurolog (pentru un copil, cu un neurolog pediatru) sau cu un medic de genetică medicală. Citește disclaimerul medical
Pentru copiii cu SPG4 și familiile lor, fiecare întrebare deschisă contează.
Susținem cercetarea care ar putea face posibile, într-o zi, tratamente pentru copiii și adulții cu SPG4 — cu rigoare științifică și cu fiecare sumă raportată public.
Într-un studiu pe șoareci, o terapie genică administrată nou-născuților a prevenit apariția simptomelor. Dacă momentul tratamentului contează și la oameni rămâne o întrebare deschisă: nicio astfel de terapie nu a fost încă testată la copii.
Alte moduri de a te implicaSurse
- 1.
Blackstone C (2012). Cellular pathways of hereditary spastic paraplegia. Annual Review of Neuroscience 35:25–47.
PMID 22540978Ultima verificare: 6 noiembrie 2026
Definește paraplegiile spastice ereditare ca axonopatii distale, dependente de lungimea axonului, ale tracturilor corticospinale.
- 2.
Blackstone C (2018). Hereditary spastic paraplegia. Handbook of Clinical Neurology 148:633–652.
PMID 29478605Ultima verificare: 6 noiembrie 2026
Sinteză clinică și moleculară a paraplegiilor spastice ereditare.
- 3.
Lo Giudice T, Lombardi F, Santorelli FM, et al. (2014). Hereditary spastic paraplegia: clinical-genetic characteristics and evolving molecular mechanisms. Experimental Neurology 261:518–539.
PMID 24954637Ultima verificare: 6 noiembrie 2026
Sursa estimării de ~40% citate de GeneReviews.
- 4.
Solowska JM, Baas PW (2015). Hereditary spastic paraplegia SPG4: what is known and not known about the disease. Brain 138(Pt 9):2471–2484.
PMID 26094131Ultima verificare: 6 noiembrie 2026
Izoformele M1 și M87 ale spastinei și ipotezele despre mecanismul bolii.
- 5.
Hedera P (2025). Uncomplicated (Pure) Hereditary Spastic Paraplegia Overview. GeneReviews®, University of Washington, Seattle (updated 5 June 2025).
PMID 20301682Ultima verificare: 6 noiembrie 2026
Prezentare generală a formelor pure de paraplegie spastică ereditară și a opțiunilor de tratament simptomatic.
- 6.
Ruano L, Melo C, Silva MC, et al. (2014). The global epidemiology of hereditary ataxia and spastic paraplegia: a systematic review of prevalence studies. Neuroepidemiology 42(3):174–183.
PMID 24603320Ultima verificare: 6 noiembrie 2026
Prevalența formelor autozomal dominante: 0,5–5,5 la 100.000 (medie cumulată 1,8); SPG4 este cea mai frecventă formă dominantă în toate populațiile studiate.
- 7.
Parodi L, Rydning SL, Tallaksen C, Durr A (2019). Spastic Paraplegia 4. GeneReviews®, University of Washington, Seattle (posted 2003; updated 13 June 2019).
PMID 20301339Ultima verificare: 6 noiembrie 2026
Referința clinică de bază pentru SPG4: frecvență, debut, simptome, moștenire, diagnostic și tratament simptomatic.
- 8.
Parodi L, Fenu S, Barbier M, et al. (2018). Spastic paraplegia due to SPAST mutations is modified by the underlying mutation and sex. Brain 141(12):3331–3342.
PMID 30476002Ultima verificare: 6 noiembrie 2026
Studiu pe 842 de pacienți cu SPG4: debut, penetranță și tipuri de variante.
- 9.
Alecu J, Schierbaum L, Ebrahimi-Fakhari D (2025). AP-4-Associated Hereditary Spastic Paraplegia. GeneReviews®, University of Washington, Seattle (updated 6 February 2025).
PMID 30543385Ultima verificare: 6 noiembrie 2026
Descrie SPG50 și celelalte forme AP-4: autozomal recesive, cu debut în copilărie și tablou complex.
- 10.
Dowling JJ, Pirovolakis T, Devakandan K, et al. (2024). AAV gene therapy for hereditary spastic paraplegia type 50: a phase 1 trial in a single patient. Nature Medicine 30(7):1882–1887.
PMID 38942994Ultima verificare: 6 noiembrie 2026
Primul pacient tratat (SPG50): bine tolerat la 12 luni, cu semne preliminare de stabilizare — nu o vindecare.
- 11.
U.S. National Library of Medicine (2026). ClinicalTrials.gov — studies listing SPG4 / SPAST (search of 6 November 2026). ClinicalTrials.gov.
clinicaltrials.govUltima verificare: 6 noiembrie 2026
La data căutării nu exista niciun studiu intervențional cu tratament care să modifice evoluția bolii, specific SPG4.
- 12.
National Center for Biotechnology Information (2026). SPAST spastin [Homo sapiens] — Gene ID 6683. NCBI Gene.
www.ncbi.nlm.nih.govUltima verificare: 6 noiembrie 2026
Localizarea genei SPAST: 2p22.3.
- 13.
Hazan J, Fonknechten N, Mavel D, et al. (1999). Spastin, a new AAA protein, is altered in the most frequent form of autosomal dominant spastic paraplegia. Nature Genetics 23(3):296–303.
PMID 10610178Ultima verificare: 6 noiembrie 2026
Descoperirea genei SPAST și a proteinei spastină.
- 14.
Orphanet (2026). Autosomal dominant spastic paraplegia type 4 (ORPHA:100985). Orphanet — the portal for rare diseases and orphan drugs.
www.orpha.netUltima verificare: 6 noiembrie 2026
Fișa Orphanet pentru SPG4.
- 15.
Errico A, Ballabio A, Rugarli EI (2002). Spastin, the protein mutated in autosomal dominant hereditary spastic paraplegia, is involved in microtubule dynamics. Human Molecular Genetics 11(2):153–163.
PMID 11809724Ultima verificare: 6 noiembrie 2026
Prima dovadă că spastina reglează dinamica microtubulilor.
- 16.
Evans KJ, Gomes ER, Reisenweber SM, et al. (2005). Linking axonal degeneration to microtubule remodeling by Spastin-mediated microtubule severing. Journal of Cell Biology 168(4):599–606.
PMID 15716377Ultima verificare: 6 noiembrie 2026
Spastina purificată este suficientă pentru a tăia microtubulii.
- 17.
Claudiani P, Riano E, Errico A, et al. (2005). Spastin subcellular localization is regulated through usage of different translation start sites and active export from the nucleus. Experimental Cell Research 309(2):358–369.
PMID 16026783Ultima verificare: 6 noiembrie 2026
Cele două izoforme ale spastinei (68 și 60 kDa).
- 18.
Ramakrishnan S, Mohan N, Dong Z, et al. (2025). Unraveling isoform complexity: the roles of M1- and M87-spastin in spastic paraplegia 4 (SPG4). Movement Disorders 40(3):420–430.
PMID 39614608Ultima verificare: 6 noiembrie 2026
Rolurile diferite ale celor două izoforme ale spastinei.
- 19.
Roll-Mecak A, Vale RD (2008). Structural basis of microtubule severing by the hereditary spastic paraplegia protein spastin. Nature 451(7176):363–367.
PMID 18202664Ultima verificare: 6 noiembrie 2026
Primul model structural al hexamerului de spastină.
- 20.
Sandate CR, Szyk A, Zehr EA, et al. (2019). An allosteric network in spastin couples multiple activities required for microtubule severing. Nature Structural & Molecular Biology 26(8):671–678.
PMID 31285604Ultima verificare: 6 noiembrie 2026
Structură cryo-EM a spastinei cu un peptid de glutamat în porul central.
- 21.
Han H, Schubert HL, McCullough J, et al. (2020). Structure of spastin bound to a glutamate-rich peptide implies a hand-over-hand mechanism of substrate translocation. Journal of Biological Chemistry 295(2):435–443.
PMID 31767681Ultima verificare: 6 noiembrie 2026
Structura spastinei umane și mecanismul „mână peste mână”.
- 22.
Valenstein ML, Roll-Mecak A (2016). Graded control of microtubule severing by tubulin glutamylation. Cell 164(5):911–921.
PMID 26875866Ultima verificare: 6 noiembrie 2026
Glutamilarea tubulinei reglează activitatea spastinei.
- 23.
Park SH, Zhu PP, Parker RL, et al. (2010). Hereditary spastic paraplegia proteins REEP1, spastin, and atlastin-1 coordinate microtubule interactions with the tubular ER network. Journal of Clinical Investigation 120(4):1097–1110.
PMID 20200447Ultima verificare: 6 noiembrie 2026
Spastina și modelarea reticulului endoplasmatic.
- 24.
Allison R, Lumb JH, Fassier C, et al. (2013). An ESCRT-spastin interaction promotes fission of recycling tubules from the endosome. Journal of Cell Biology 202(3):527–543.
PMID 23897888Ultima verificare: 6 noiembrie 2026
Spastina și traficul endozomal.
- 25.
Connell JW, Lindon C, Luzio JP, et al. (2009). Spastin couples microtubule severing to membrane traffic in completion of cytokinesis and secretion. Traffic 10(1):42–56.
PMID 19000169Ultima verificare: 6 noiembrie 2026
Rolul spastinei în diviziunea celulară.
- 26.
Fassier C, Tarrade A, Peris L, et al. (2013). Microtubule-targeting drugs rescue axonal swellings in cortical neurons from spastin knockout mice. Disease Models & Mechanisms 6(1):72–83.
PMID 22773755Ultima verificare: 6 noiembrie 2026
Neuroni de șoarece: medicamentele ce țintesc microtubulii corectează umflăturile axonale.
- 27.
Scheuer KH, Svenstrup K, Jennum P, et al. (2007). Double-blind crossover trial of gabapentin in SPG4-linked hereditary spastic paraplegia. European Journal of Neurology 14(6):663–666.
PMID 17539946Ultima verificare: 6 noiembrie 2026
Studiu clinic controlat: gabapentina nu a redus spasticitatea în SPG4.
- 28.
Mohan N, Qiang L, Morfini G, et al. (2021). Therapeutic strategies for mutant SPAST-based hereditary spastic paraplegia. Brain Sciences 11(8):1081.
PMID 34439700Ultima verificare: 6 noiembrie 2026
Trecere în revistă a strategiilor terapeutice propuse pentru SPG4.
- 29.
Piermarini E, Baas PW (2026). SPG4 hereditary spastic paraplegia: from etiology to therapy. Movement Disorders 41(10):2592–2605.
PMID 42538614Ultima verificare: 6 noiembrie 2026
Cea mai recentă sinteză despre cauzele SPG4 și direcțiile terapeutice.
- 30.
Portero D, Xu Q, Hussain A, et al. (2025). A father's crusade in rare disease drug development: a case study of Elpida therapeutics and Melpida. Orphanet Journal of Rare Diseases 20(1):363.
PMID 40665386Ultima verificare: 6 noiembrie 2026
Studiu de caz despre dezvoltarea Melpida, inițiată de o familie.
- 31.
Piermarini E, Guha S, Qiang L, et al. (2026). Intracerebroventricular SPAST-AAV9 gene therapy prevents manifestation of symptoms in a mouse model of SPG4 hereditary spastic paraplegia. Molecular Therapy 34(3):1729–1742.
PMID 41311060Ultima verificare: 6 noiembrie 2026
Terapie genică „silence-and-replace” la șoareci nou-născuți: a prevenit apariția simptomelor. Netestată la oameni.
- 32.
Orso G, Martinuzzi A, Rossetto MG, et al. (2005). Disease-related phenotypes in a Drosophila model of hereditary spastic paraplegia are ameliorated by treatment with vinblastine. Journal of Clinical Investigation 115(11):3026–3034.
PMID 16276413Ultima verificare: 6 noiembrie 2026
Model de Drosophila: vinblastina atenuează fenotipul.
- 33.
Fan Y, Wali G, Sutharsan R, et al. (2014). Low dose tubulin-binding drugs rescue peroxisome trafficking deficit in patient-derived stem cells in Hereditary Spastic Paraplegia. Biology Open 3(6):494–502.
PMID 24857849Ultima verificare: 6 noiembrie 2026
Celule derivate de la pacienți: doze foarte mici de medicamente care leagă tubulina.
- 34.
Mohan N, Ramakrishnan S, Sun X, et al. (2026). Modeling spastic paraplegia 4 with corticospinal motor neuron-enriched cortical organoids reveals genotype-phenotype and HDAC6-targetable pathology. Cell Reports 45(3):117036.
PMID 41739645Ultima verificare: 6 noiembrie 2026
Organoizi și șoareci: inhibarea HDAC6 corectează degenerarea axonală.
- 35.
Havlicek S, Kohl Z, Mishra HK, et al. (2014). Gene dosage-dependent rescue of HSP neurite defects in SPG4 patients' neurons. Human Molecular Genetics 23(10):2527–2541.
PMID 24381312Ultima verificare: 6 noiembrie 2026
Neuroni de la pacienți: creșterea nivelului de spastină corectează defectele.
- 36.
Sardina F, Pisciottani A, Ferrara M, et al. (2020). Spastin recovery in hereditary spastic paraplegia by preventing neddylation-dependent degradation. Life Science Alliance 3(12):e202000799.
PMID 33106322Ultima verificare: 6 noiembrie 2026
Nivelul de spastină poate fi refăcut farmacologic, prin blocarea degradării ei.
- 37.
Sardina F, Carsetti C, Giorgini L, et al. (2024). Cul-4 inhibition rescues spastin levels and reduces defects in hereditary spastic paraplegia models. Brain 147(10):3534–3546.
PMID 38551087Ultima verificare: 6 noiembrie 2026
Muște și celule de la pacienți: refacerea nivelului de spastină reduce defectele.
- 38.
Julien C, Lissouba A, Madabattula S, et al. (2016). Conserved pharmacological rescue of hereditary spastic paraplegia-related phenotypes across model organisms. Human Molecular Genetics 25(6):1088–1099.
PMID 26744324Ultima verificare: 6 noiembrie 2026
Compuși testați pe viermi, muște și pești-zebră.
- 39.
Rehbach K, Kesavan J, Hauser S, et al. (2019). Multiparametric rapid screening of neuronal process pathology for drug target identification in HSP patient-specific neurons. Scientific Reports 9(1):9615.
PMID 31270336Ultima verificare: 6 noiembrie 2026
Screening de medicamente pe neuroni derivați de la pacienți.
- 40.
Nakazeki F, Tsuge I, Horie T, et al. (2019). MiR-33a is a therapeutic target in SPG4-related hereditary spastic paraplegia human neurons. Clinical Science 133(4):583–595.
PMID 30777884Ultima verificare: 6 noiembrie 2026
Abordare cu oligonucleotide care țintește miR-33a, nu gena SPAST.
- 41.
Zhang D, Hu Y, Guo J, et al. (2026). Reversing autophagy inhibition ameliorates neurodegeneration in hereditary spastic paraplegia caused by a degradation-resistant SPAST mutation. Movement Disorders 41(3):625–637.
PMID 41403389Ultima verificare: 6 noiembrie 2026
Organoizi cu o singură variantă rară: rapamicina a refăcut autofagia.
- 42.
Qiang L, Piermarini E, Muralidharan H, et al. (2019). Hereditary spastic paraplegia: gain-of-function mechanisms revealed by new transgenic mouse. Human Molecular Genetics 28(7):1136–1152.
PMID 30520996Ultima verificare: 6 noiembrie 2026
Argumente pentru un efect toxic al spastinei mutante.
- 43.
Chen X, Dong T, Hu Y, et al. (2023). Intrathecal AAV9/AP4M1 gene therapy for hereditary spastic paraplegia 50 shows safety and efficacy in preclinical studies. Journal of Clinical Investigation 133(10):e164575.
PMID 36951961Ultima verificare: 6 noiembrie 2026
Studiile preclinice pentru terapia genică SPG50.
- 44.
U.S. National Library of Medicine (2026). ClinicalTrials.gov — NCT06069687, NCT05518188, NCT06692712 (AAV9/AP4M1 for SPG50). ClinicalTrials.gov.
clinicaltrials.govUltima verificare: 6 noiembrie 2026
Studiile clinice pentru terapia genică SPG50 (nu SPG4).
- 45.
Orlacchio A, Patrono C, Borreca A, et al. (2008). Spastic paraplegia in Romania: high prevalence of SPG4 mutations. Journal of Neurology, Neurosurgery & Psychiatry 79(5):606–607.
PMID 17971434Ultima verificare: 6 noiembrie 2026
Scrisoare științifică despre profilul mutațiilor SPG4 la pacienți din România. Detaliile numerice nu au fost încă verificate de noi în textul integral.